EN
Un acheteur reçoit un devis pour des peptides de collagène marin ou bovin. La question qui se pose immédiatement est celle de la légalité de l'importation de ces ingrédients sur les marchés de l'UE et des États-Unis. Deux systèmes réglementaires distincts régissent cette décision. L'UE applique son règlement relatif aux nouveaux aliments, tandis que les États-Unis se basent sur le cadre GRAS (Generally Recognized As Safe) de la FDA (Food and Drug Administration). Comprendre la distinction entre les peptides de collagène et les nouveaux aliments selon la FDA et le cadre GRAS est essentiel pour tout importateur.
Les sources traditionnelles (collagène bovin, porcin et marin) échappent généralement à la classification de nouvel aliment dans l'UE lorsque leur consommation est antérieure à mai 1997. Les importateurs doivent néanmoins vérifier la source exacte, la méthode d'extraction et les documents d'autorisation. Aux États-Unis, le statut GRAS (Generally Recognized As Safe) repose sur l'autodétermination, sous la supervision de la FDA (Food and Drug Administration). Par ailleurs, la notification préalable de la FDA est une étape obligatoire à l'importation, souvent négligée. Ce guide propose des démarches pratiques de vérification afin d'éviter les blocages en douane et les refus d'accès au marché.
L’Union européenne applique un système strict d’autorisation préalable à la mise sur le marché des ingrédients alimentaires. Le règlement (UE) 2015/2283 établit le cadre relatif aux nouveaux aliments. Ce règlement détermine si un produit nécessite une autorisation avant sa mise sur le marché de l’UE. Les importateurs doivent comprendre comment ce système classe les peptides de collagène provenant de différentes sources.
Les peptides de collagène issus de sources animales traditionnelles ne sont généralement pas classés comme nouveaux aliments. Le collagène bovin, porcin et marin entre dans cette catégorie lorsque les producteurs les extraient de tissus animaux conventionnels. Le facteur déterminant est l'historique de consommation au sein de l'UE.
Pour que les peptides de collagène soient considérés comme non nouveaux au sens du règlement (UE) 2015/2283, ils doivent démontrer un historique significatif de consommation alimentaire au sein de l'UE avant leur mise sur le marché.Mai 1997Les peptides ne disposant pas de cet historique sont automatiquement classés comme nouveaux aliments et ne peuvent être commercialisés qu'après autorisation.
Le critère principal repose sur la date butoir de mai 1997. Les produits consommés de manière significative au sein de l'UE avant cette date sont considérés comme des aliments traditionnels. Un critère alternatif existe pour les produits dont l'usage est documenté en dehors de l'UE. L'usage traditionnel dans au moins un pays hors UE est un critère pertinent.plus de 25 ansexempte le produit de la classification de nouvel aliment.
La plupart des peptides de collagène proviennent de sources traditionnelles telles quepeau bovine ou porcineCes critères doivent être respectés. Cependant, la situation évolue lorsque les producteurs utilisent de nouvelles méthodes d'extraction. Les procédés d'hydrolyse enzymatique sensiblement différents des méthodes traditionnelles peuvent entraîner l'obtention du statut de nouvel aliment. Les origines inhabituelles complexifient également la situation. Le collagène marin issu d'espèces de poissons sans historique de consommation établi au sein de l'UE peut nécessiter une autorisation individuelle. Les peptides de collagène issus de la fermentation constituent une autre catégorie qui requiert généralement une autorisation complète en tant que nouvel aliment.
Les importateurs ne peuvent pas présumer qu'un produit à base de collagène est automatiquement considéré comme non nouveau. Chaque lot doit faire l'objet d'une évaluation minutieuse de sa source et de sa méthode de production spécifiques.
Les importateurs doivent suivre une procédure de vérification systématique avant de s'engager auprès d'un fournisseur de peptides de collagène. Les étapes ci-dessous décrivent les contrôles essentiels pour la conformité aux exigences de l'UE.
Consultez le catalogue des nouveaux aliments de l'UELa Commission européenne gère cette base de données consultable. Les importateurs peuvent effectuer une recherche par nom d'ingrédient et par origine. Le catalogue indique si un produit est autorisé, en cours d'autorisation ou nouveau. La mention « non nouveau » constitue un premier gage de confiance, mais les importateurs doivent vérifier que l'origine précise correspond bien à la fiche du catalogue.
Consultez les autorités nationales compétentes.Chaque État membre de l'UE dispose d'une autorité de sécurité sanitaire des aliments. Ces agences peuvent fournir des conseils sur les cas limites. Les importateurs doivent soumettre les spécifications du produit et les détails de sa production pour examen officiel. Cette consultation permet de constituer un dossier attestant du respect des règles de diligence raisonnable.
Demander les documents d'autorisation aux fournisseursLes fournisseurs doivent fournir des preuves justifiant la classification comme non nouvelle. Cette documentation comprend des données historiques de consommation, des publications scientifiques et des descriptions des méthodes de production. Pour les nouvelles sources, les fournisseurs doivent présenter une lettre d'autorisation valide de l'EFSA. Sans cette lettre, le produit ne peut être commercialisé légalement sur le marché de l'UE.
Vérifier la conformité des installationsLes sites de production de collagène et de gélatine doivent figurer sur les listes agréées par l'UE. La Commission européenne tient à jour ces listes pour les établissements de pays tiers. Les importateurs doivent s'assurer que leur fournisseur dispose de l'agrément en vigueur pour la catégorie de produits concernée.
Le processus de vérification exige une documentation exhaustive. Les importateurs qui négligent ces étapes s'exposent à des retenues douanières, à des saisies de produits et à d'éventuelles sanctions légales. Chaque étape de vérification contribue à la constitution d'un dossier de conformité qui protège l'importateur tout au long de la chaîne d'approvisionnement.
L'Agence américaine des produits alimentaires et médicamenteux (FDA) n'accorde pas d'autorisation de mise sur le marché pour les peptides de collagène. Le cadre GRAS (Generally Recognized as Safe) repose plutôt sur l'auto-évaluation. Un fabricant ou un importateur évalue les données scientifiques et conclut que l'ingrédient est sûr dans les conditions d'utilisation prévues. La FDA assure la surveillance, mais ne délivre pas d'autorisation. Deux voies sont possibles. La première consiste en une conclusion GRAS indépendante. L'entreprise réalise sa propre évaluation de sécurité sans la soumettre à la FDA. La seconde est une notification GRAS à la FDA. L'entreprise soumet volontairement ses conclusions, et la FDA émet une lettre de réponse sans objection. Une lettre de réponse positive renforce la confiance du marché, mais n'est pas obligatoire. Les deux voies exigent des preuves scientifiques solides. Ces preuves doivent être généralement reconnues par les experts qualifiés. Pour les peptides de collagène, ces preuves incluent…plusieurs composants clés.
Caractérisation des ingrédients — identité, origine et composition
revue du processus de fabrication
Spécifications et limites de contaminants, tels que les métaux lourds et les contrôles de l'ESB/EST pour les sources bovines
Évaluations de l'exposition alimentaire
Examen de sécurité toxicologique
Données sur la digestibilité et le métabolisme
Littérature scientifique publiée sur la sécurité et la biodisponibilité
Évaluation de l'allergénicité
Conditions d'utilisation prévues définies
Évaluation par un panel d'experts qualifiés
La reconnaissance GRAS (généralement reconnu sans danger) des peptides de collagène par la FDA est ici essentielle. Dans l'UE, une autorité centrale exige l'approbation. Aux États-Unis, il incombe à l'importateur de rassembler et de justifier les preuves. La littérature publiée traite généralement de la digestibilité, de l'innocuité après ingestion, de la biodisponibilité et des applications pour la santé de la peau et des articulations. Des contrôles spécifiques à la source demeurent indispensables. Le collagène bovin exige des mesures d'atténuation des risques d'ESB/EST et une traçabilité. Le collagène marin nécessite une surveillance des métaux lourds et des polluants environnementaux. Un historique solide d'utilisation sûre appuie cette conclusion, à condition que la caractérisation des ingrédients, la qualité de la fabrication, les contrôles des contaminants et les niveaux d'apport appropriés soient correctement pris en compte.
Les importateurs doivent constituer un dossier de conformité complet avant d'expédier des peptides de collagène aux États-Unis. La documentation requise remplit plusieurs objectifs : elle justifie la détermination du statut GRAS et satisfait à d'autres exigences réglementaires. L'avis préalable de la FDA est une étape cruciale, souvent négligée. La FDA refusera toute cargaison de produits alimentaires importés si elle arrive avec ce dossier.préavis insuffisantLa soumission correcte du dossier est une condition non négociable pour participer.
GélatineLes peptides de collagène utilisés dans les aliments ou les compléments alimentaires nécessitent un enregistrement auprès de la FDA pour les établissements de production alimentaire, la désignation d'un agent américain, une notification préalable à la FDA et un étiquetage conforme. Documentation requise.espèces sources et origineest également requis en raison de l'examen minutieux de l'ESB/TSE.
Les documents obligatoires comprennent:
Facture commerciale avec description du produit, quantité et prix
Liste de colisage détaillant l'expédition
Avis préalable de la FDA soumis électroniquement avant l'arrivée
Certificat d'analyse fournissant des données sur les tests par lots concernant la pureté, la microbiologie et les métaux lourds
Certificat d'origine attestant du lieu de production
Le certificat d'analyse doit confirmer que les niveaux de contaminants sont conformes aux limites acceptables. Pour le collagène bovin, la documentation doit démontrer la conformité aux normes relatives à l'ESB/EST et la traçabilité jusqu'aux pays agréés. Pour le collagène marin, la documentation doit inclure l'identification de l'espèce et les déclarations d'allergènes pour les poissons. Les importateurs doivent demander au fournisseur un rapport de détermination GRAS. Si le fournisseur a utilisé la voie indépendante, le rapport doit inclure l'évaluation du panel d'experts qualifiés et toute la documentation justificative. Si le fournisseur a soumis une notification GRAS, la lettre de réponse de la FDA doit accompagner l'envoi. La distinction GRAS de la FDA concernant les nouveaux aliments à base de peptides de collagène sert à souligner les différences importantes en matière de documentation. Les importateurs de l'UE s'appuient sur les inscriptions au catalogue et les autorisations. Les importateurs américains s'appuient sur des preuves qu'ils produisent eux-mêmes et sur une notification préalable. Négliger un document peut entraîner un blocage en douane ou un refus d'entrée.
Les systèmes d'approbation de l'UE et des États-Unis divergent fondamentalement. Cette divergence influence toutes les décisions de conformité prises par un importateur. Comprendre ces différences permet d'éviter des erreurs coûteuses lors de l'entrée sur le marché.
L'UE applique un modèle centralisé d'autorisation préalable à la mise sur le marché. L'EFSA évalue les demandes d'autorisation de mise sur le marché de nouveaux aliments et délivre des autorisations contraignantes. Aucun produit relevant du règlement relatif aux nouveaux aliments ne peut être commercialisé dans l'UE sans cette autorisation explicite. Ce système impose au demandeur la charge de prouver l'innocuité du produit avant toute commercialisation.
Le modèle américain fonctionne différemment. Le statut GRAS (Generally Recognized As Safe) de la FDA repose sur l'auto-évaluation plutôt que sur une autorisation de mise sur le marché. Le fabricant évalue les données scientifiques disponibles et conclut à l'innocuité de l'ingrédient. La FDA n'accorde pas d'autorisation ; elle se contente d'examiner les notifications soumises volontairement. De ce fait, un produit peut être commercialisé aux États-Unis sans lettre de réponse de la FDA, à condition que l'auto-évaluation soit fondée sur des preuves solides.
Ce fossé philosophique engendre des conséquences pratiques. Les importateurs de l'UE attendent les décisions de l'EFSA, qui peuvent prendre des années. Les importateurs américains agissent plus rapidement, mais assument une plus grande responsabilité juridique.peptide de collagène, nouvel aliment approuvé par la FDA (GRAS)Cette comparaison illustre clairement cette tension. Un même ingrédient est soumis à deux normes de preuve totalement différentes selon le marché de destination.
Malgré ces différences philosophiques, les deux marchés exigent une documentation de sécurité rigoureuse. Des données toxicologiques fiables, des spécifications relatives aux contaminants et des évaluations des allergènes figurent dans les deux dossiers de conformité. La certification BPF est reconnue à Bruxelles comme à Washington. La documentation de traçabilité, permettant de retracer les matières premières jusqu'au produit fini, satisfait aux exigences réglementaires des deux côtés de l'Atlantique.
Un point précis mérite d'être souligné : les établissements américains exportant du collagène ou de la gélatine vers l'UE doivent figurer sur les listes d'établissements agréés par l'UE. La Commission européenne tient à jour ces registres pour les producteurs de pays tiers. Avant toute expédition, l'importateur doit vérifier que son fournisseur américain dispose bien de cette inscription. Cette exigence, qui fait le lien entre les deux réglementations, surprend souvent les importateurs non préparés.
Les deux systèmes examinent également les risques liés à la source. Le collagène bovin soulève des inquiétudes concernant l'ESB/EST sur les deux marchés. Le collagène marin soulève des questions relatives aux métaux lourds et aux allergènes partout dans le monde. Les importateurs qui constituent un dossier de conformité complet peuvent l'adapter à l'un ou l'autre marché moyennant quelques ajustements mineurs. Les éléments de preuve essentiels restent les mêmes ; seuls la présentation et la procédure de soumission changent.
Les différentes sources de collagène présentent des risques réglementaires distincts. Le collagène bovin exige une vérification de conformité aux normes relatives à l'ESB/EST et des contrôles du pays d'origine. Le collagène marin exigeDéclarations relatives aux allergènes pour le poissonLes importateurs doivent évaluer chaque catégorie de risque séparément.
L'UE classe l'infectiosité des tissus bovins en trois catégories. Le collagène provenant des peaux et cuirs relève de la catégorie infectieuse 1.Catégorie CCe collagène ne présente aucun risque détectable d'EST. Cette classification s'applique uniquement si la contamination par du sang ou des tissus du SNC est évitée lors de l'approvisionnement. Le collagène d'origine osseuse est soumis à des règles plus strictes concernant la gélatine. La catégorie de risque d'ESB du pays d'origine est également un facteur important.
Cadre de gestion des risques | Catégories / Niveaux | Application aux sources de peptides de collagène bovin |
|---|---|---|
Infectiosité tissulaire (UE) | Catégorie A: Haute infectiosité (tissus du SNC) – interdit. | Le collagène issu des peaux est classé en catégorie C à condition d'éviter toute contamination. Le collagène d'origine osseuse doit respecter les règles relatives à la gélatine, ce qui implique l'ablation du crâne et de la moelle épinière. |
Risque géographique d'ESB (GBR) | GBR I et IIRisque le plus faible – approvisionnement privilégié. | Le collagène d'origine osseuse nécessite des pays certifiés GBR I ou II. Les peaux offrent une plus grande flexibilité d'approvisionnement une fois la contamination croisée évitée. |
Le collagène marin provient du poisson, un allergène alimentaire majeur. La loi fédérale exigedéclaration des poissons par espèceL'étiquette mentionne uniquement la mention « collagène marin », mais pas la mention « allergènes ».
La loi sur l'étiquetage des allergènes alimentaires et la protection des consommateurs exige que le poisson soit déclaré comme allergène dans les produits alimentaires.Les compléments alimentaires suivent la norme DSHEA plutôt que FALCPALes normes d'étiquetage diffèrent donc. Les importateurs doivent identifier lesespèces de poissons spécifiques dans la liste des ingrédientsUne mention distincte « Contient : Poisson (Tilapia) » est également acceptée. Les marques doivent mettre à jour leurs déclarations d’allergènes lorsqu’elles passent d’une source bovine à une source marine.
Chaque envoi de collagène nécessite un dossier de conformité complet. Un certificat d'analyse atteste de la pureté du lot et de la présence de contaminants. Les certifications BPF et ISO démontrent le respect des normes de qualité de l'établissement. Les rapports de détermination GRAS facilitent l'accès au marché américain. Les lettres d'autorisation de l'UE pour les nouveaux aliments confirment le statut de produit non nouveau pour les envois destinés à l'Europe.
Les exigences en matière de documentation varient selon la source. Le collagène bovin exige une traçabilité complète en matière d'ESB/EST. Le collagène marin nécessite une analyse des métaux lourds et une identification de l'espèce. L'étiquetage doit être conforme aux normes du marché de destination en matière de transparence des allergènes.
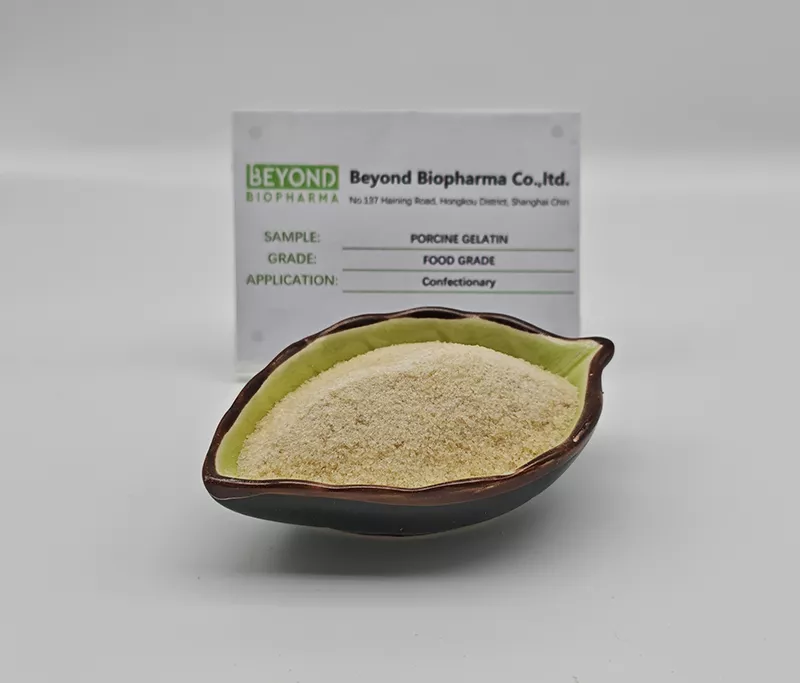
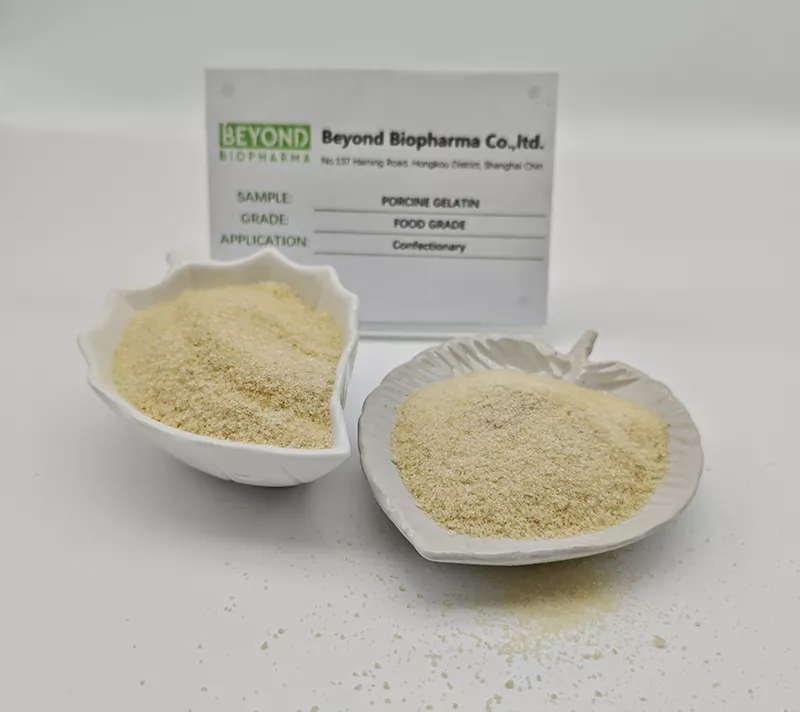
Gélatine porcineLes matières premières telles que celles fournies par BEYOND BIOPHARMA CO., LTD représentent une source traditionnelle bénéficiant d'une filière de conformité établie. Cet ingrédient provient de peau et d'os de porc, une source conventionnelle consommée avant mai 1997 dans l'UE. Le fournisseur fournit les certifications BPF, ISO 22000, ISO 9001 et FSSC 22000. Ces documents simplifient le processus de vérification pour les importateurs. La gélatine porcine constitue un exemple concret d'ingrédient à faible risque, dont les exigences en matière de documentation sont clairement définies pour les marchés de l'UE et des États-Unis.
La conformité exige une vérification proactive et spécifique à la source, et non une simple supposition. Les sources traditionnelles de collagène (bovin, porcin et marin) suivent généralement des procédures réglementaires plus claires. Les importateurs doivent néanmoins confirmer la source exacte, la méthode d'extraction et la documentation requise pour les marchés de l'UE et des États-Unis. La reconnaissance GRAS (Generally Recognized As Safe) accordée aux peptides de collagène comme nouvel aliment par la FDA souligne l'importance d'une évaluation minutieuse pour chaque envoi. Deux étapes cruciales sont souvent négligées : la soumission de la notification préalable à la FDA et l'obtention de l'agrément de l'établissement auprès de l'UE. Omettre l'une ou l'autre de ces exigences peut entraîner des blocages en douane, des saisies de produits ou des refus d'accès au marché. La compréhension du cadre réglementaire GRAS pour les peptides de collagène aide les importateurs à sélectionner des fournisseurs qui fournissent une documentation complète. Collaborer avec des fournisseurs établis comme BEYOND BIOPHARMA CO., LTD garantit l'accès à des produits certifiés BPF (Bonnes Pratiques de Fabrication) et à des dossiers de conformité exhaustifs. De tels partenariats assurent une entrée sur le marché facilitée et une conformité réglementaire à long terme.
Le catalogue fournit des indications, mais ne constitue pas un texte de loi exhaustif. Les importateurs doivent considérer les informations du catalogue comme un point de départ. Les autorités nationales compétentes fournissent des interprétations définitives pour chaque produit. Les fournisseurs doivent fournir les documents justificatifs confirmant que leur source et leur méthode d'extraction correspondent exactement aux informations du catalogue.
Les douaniers refuseront la cargaison au point d'entrée. La FDA exige une notification préalable avant l'arrivée. Les importateurs ne peuvent corriger cette erreur a posteriori. Le refus entraîne des frais de stockage, des frais de retour et la perte potentielle de la totalité du lot.
Les données essentielles de sécurité sont transférées entre les marchés, mais les formats de soumission diffèrent. L'UE exige la vérification du catalogue et la confirmation de l'inscription sur la liste des établissements. Les États-Unis exigent des rapports de détermination GRAS et le dépôt d'une notification préalable. Les importateurs doivent tenir des dossiers de conformité distincts, adaptés à chaque cadre réglementaire, plutôt que de se fier à un ensemble de documents unique.
Cette distinction influence les questions que les importateurs posent à leurs fournisseurs. Les produits destinés à l'UE doivent justifier d'une consommation antérieure à 1997 ou d'une autorisation de l'EFSA. Les produits destinés aux États-Unis doivent quant à eux être accompagnés de rapports de détermination GRAS et d'évaluations d'experts. Les importateurs doivent exiger ces deux types de documents de la part des fournisseurs présents sur plusieurs marchés afin d'assurer la conformité de leurs dossiers.
Tél. : +86 21 65010906
Téléphone portable/WhatsApp/WeChat :
+86 13482884055
+86 18657345785
E-mail:ventes@beyondbiopharma.com


 AnglaisEN


